

El ADN contiene genes, pero también fragmentos que ayudan a decidir en qué células y en qué momento se usan. Encontrar esos fragmentos, a menudo llamados interruptores genéticos, es una búsqueda difícil en genomas con miles de millones de letras. Un equipo de investigación presentó ahora una forma de acotar esa búsqueda en el crustáceo Parhyale hawaiensis, un organismo empleado para estudiar el desarrollo y la regeneración.
El genoma de este animal ronda los 3.600 millones de pares de bases, una escala parecida a la del genoma humano. Los autores combinaron dos clases de indicios. Por un lado, buscaron regiones de ADN accesible: sectores que las células pueden leer y que, por eso, pueden participar en el control de los genes. Por otro, compararon esas regiones con las de especies cercanas. Si una secuencia se conserva durante la evolución, puede ser porque cumple una función importante.
Para construir esa comparación no necesitaron ensamblar desde cero el genoma completo de cada especie vecina. Usaron lecturas cortas de ADN obtenidas con una cobertura moderada y las contrastaron con el genoma ya disponible de P. hawaiensis. El resultado fue un mapa de regiones conservadas que, combinado con los datos de ADN accesible de embriones, patas y núcleos celulares individuales, permitió señalar candidatos a interruptores.
La utilidad del mapa no quedó solo en una predicción computacional. El equipo incorporó algunas de esas secuencias en embriones junto a genes que producen fluorescencia. Seis secuencias ensayadas lograron activar esa señal de manera amplia o principalmente en neuronas o músculos. Esas pruebas respaldan que la estrategia puede encontrar regiones con actividad reguladora, aunque no demuestran que todas las regiones candidatas del mapa tengan una función establecida.
El estudio no ofrece una aplicación médica inmediata ni permite trasladar automáticamente los resultados a otras especies. Su aporte es metodológico: muestra que la combinación de información celular y comparación evolutiva puede convertir una exploración enorme en una lista de hipótesis que luego se prueban en el laboratorio. En organismos con genomas grandes y poco estudiados, esa reducción de costo y trabajo podría facilitar investigaciones sobre cómo se organizan y se activan los programas genéticos durante el desarrollo.
Genome-wide discovery of cis-regulatory elements in a large genome · eLife
Ciencias.uy / OpenAI gpt-image-2 · Imagen generada con OpenAI gpt-image-2 para Ciencias.uy; uso editorial no comercial; CC BY 4.0 · Fuente de imagen
Forbes, G., Skafida, E., Karapidaki, I., Moinet, S., Dandamudi, M., Çevrim, Ç., Momtazi, F., Anastasiadou, C., Lo Brutto, S., Averof, M., & Paris, M. (2026). Genome-wide discovery of cis-regulatory elements in a large genome. eLife, 15, RP111378. https://doi.org/10.7554/eLife.111378.3
Relacionadas por categoría
Ver mas
Una nueva forma de mirar cómo se coordinan las fábricas de proteínas dentro de una célula
Un estudio en bacterias combina imágenes tridimensionales y análisis de proteínas para observar cómo se coordinan las máquinas celulares que producen proteínas.
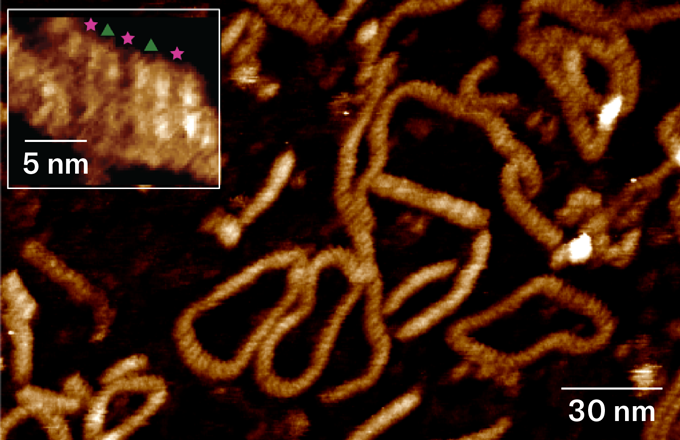
Iones divalentes ayudan a dos hélices de ADN a encontrarse
Un experimento y simulaciones muestran cómo iones con dos cargas positivas pueden tender puentes entre hélices de ADN que, de otro modo, se repelerían.
El proteoma humano es más diverso de lo que refleja el ADN
Un estudio de 29 tejidos humanos detectó miles de variantes de proteínas, incluidas algunas que pueden surgir durante la fabricación celular y no solo por cambios en el ADN.
Más de la misma fuente
Ver mas
Un estudio observa cambios en un circuito cerebral de ratones tras aprender
Registros neuronales y pulsos de luz permitieron observar un cambio selectivo entre dos regiones cerebrales durante el sueño posterior a un aprendizaje en ratones.
El aprendizaje también moldea las diferencias entre individuos, incluso en moscas
Un experimento con miles de moscas sugiere que aprender de experiencias propias puede ampliar diferencias persistentes de conducta, más allá de los genes y el ambiente compartido.
Los cíclidos aceleran el recambio de dientes cuando pierden piezas
Un experimento con cíclidos del lago Malawi mostró que la pérdida de dientes acelera su sustitución y permitió seguir los cambios celulares que acompañan ese proceso.
Más del mismo autor
Ver mas
Los sapos de Yosemite salen del invierno con más infecciones por un hongo
Un seguimiento en Yosemite detectó que las infecciones por el hongo quítrido aumentan con fuerza en sapos jóvenes durante su primera brumación.
Un superconductor de tipo I muestra una ruptura inusual de la simetría temporal
Un experimento detectó campos magnéticos internos espontáneos en YbSb₂ al entrar en superconductividad, una señal de un estado cuántico poco habitual.
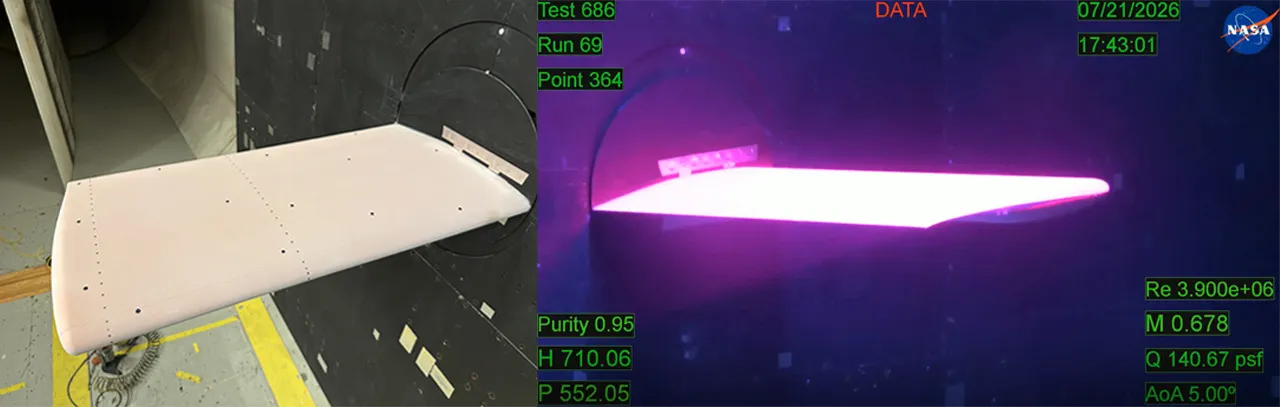
Una pintura que brilla ayuda a medir el aire sobre un ala en movimiento
NASA probó una pintura que cambia de brillo según la presión del aire sobre un ala móvil. Las imágenes obtenidas en túnel de viento permiten contrastar mediciones físicas con simulaciones.